Enfermedad pulmonar intersticial asociada a miositis
¿Qué es la enfermedad pulmonar intersticial asociada a miositis?
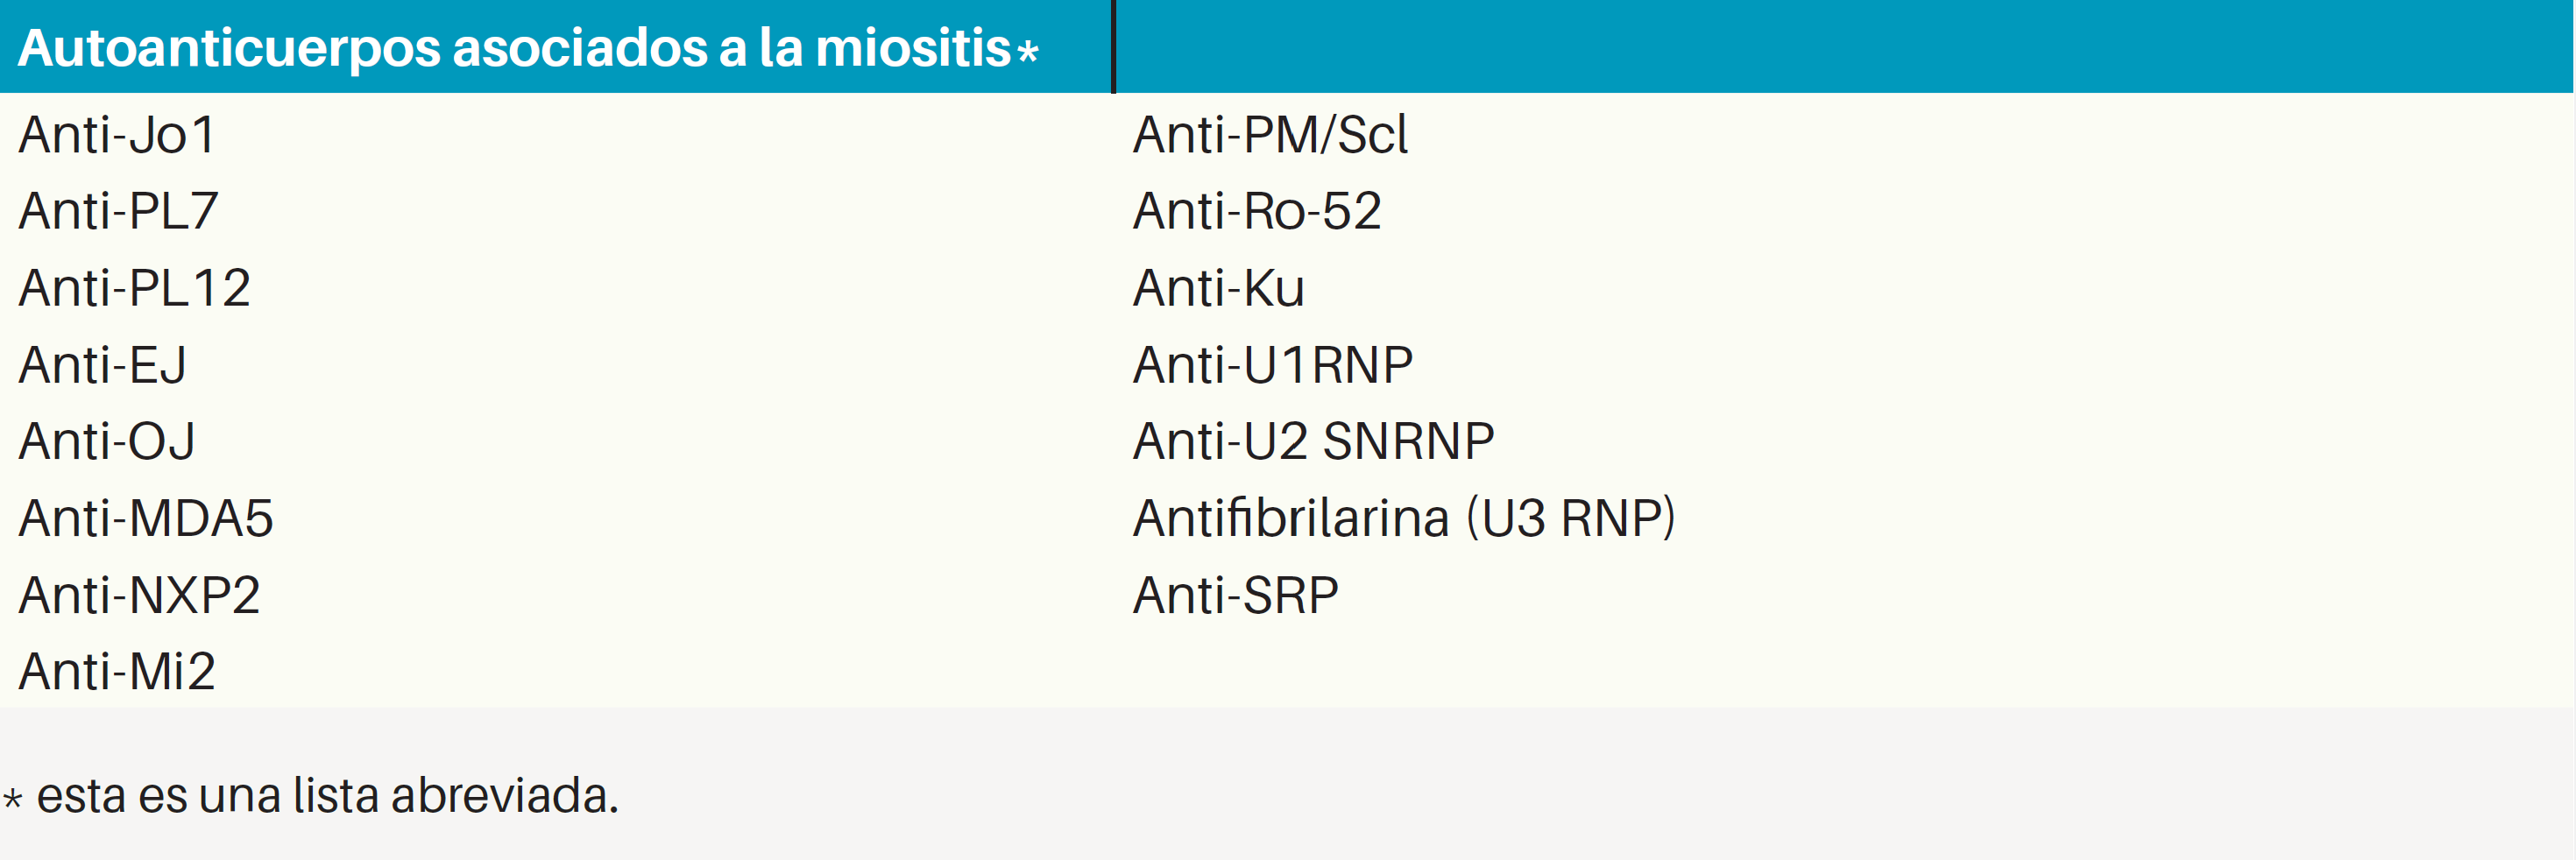
La enfermedad pulmonar intersticial (EPI) asociada a miositis es una enfermedad pulmonar crónica en la que se acumula inflamación y/o tejido cicatricial (“fibrosis”) en las paredes de los sacos alveolares de los pulmones. La EPI asociada a miositis es una de las manifestaciones clínicas en pacientes con miopatías inflamatorias idiopáticas, también conocidas como miositis. El término miositis se utiliza para referirse a una enfermedad que implica inflamación crónica de los músculos, que a menudo se produce junto con otros síntomas. Se caracteriza por debilidad e inflamación de los músculos esqueléticos, enzimas musculares anormales y autoanticuerpos relacionados con la miositis. Los autoanticuerpos son proteínas en la sangre que atacan al propio organismo (Tabla 1). Los tipos de miositis frecuentes incluyen polimiositis, dermatomiositis y síndrome antisintetasa. La EPI asociada a miositis forma parte de una gran categoría de enfermedades denominadas “enfermedades pulmonares intersticiales” o “EPI”. Hay más de 200 tipos de EPI. Las EPI incluyen todas las enfermedades que tienen inflamación y/o cicatrización en las paredes de los sacos alveolares. El término “fibrosis pulmonar” (FP) se utiliza para hacer referencia a cualquier tipo de EPI en la que se genera fibrosis (también conocida como “cicatrización”).
¿Cuáles son los síntomas de la enfermedad pulmonar intersticial asociada a miositis?
Las personas con enfermedad pulmonar intersticial asociada a miositis pueden tener síntomas, como falta de aire durante las actividades o al toser. Las personas también pueden experimentar debilidad muscular que afecta a brazos, piernas y cuello, así como fiebre, dolor articular, decoloración de los dedos de las manos o los pies, fatiga o erupción cutánea. Estos síntomas también pueden solaparse con otras enfermedades y no son específicos del diagnóstico de enfermedad pulmonar intersticial asociada a miositis.
¿Cuál es la causa de la enfermedad pulmonar intersticial asociada a miositis?
No se ha identificado una causa específica para la enfermedad pulmonar intersticial asociada a miositis, pero existen asociaciones genéticas entre la miositis y la enfermedad pulmonar intersticial.
¿Cómo se diagnostica la enfermedad pulmonar intersticial asociada a miositis?
Por lo general, un médico especialista en el pulmón (neumólogo) junto con un especialista en enfermedades autoinmunitarias (reumatólogo) diagnostican la EPI asociada a miositis. Cuando un médico u otro profesional de la salud sospechan que un paciente con miositis tiene EPI, le hacen pruebas que incluyen pruebas de la función pulmonar (PFP), análisis de sangre y una tomografía computarizada de alta resolución (también conocida como “CAT”). Las pruebas de la función pulmonar proporcionan una estimación del funcionamiento de los pulmones.
Breve descripción general de los hallazgos en la CT de alta resolución
El tejido pulmonar normal se ve de color gris oscuro o negro en una CT. La inflamación y/o el tejido cicatricial aparecen en color gris claro o blanco. Su médico puede revisar los resultados de su CT para mostrarle las áreas anormales.
¿Cómo se maneja la enfermedad pulmonar intersticial asociada a miositis?
Es probable que su médico recomiende realizarle un seguimiento mediante visitas al consultorio programadas de forma regular, pruebas de la función pulmonar y análisis de sangre. Dependiendo de sus síntomas, los resultados de las pruebas y la actividad de la enfermedad, su médico puede hacer un seguimiento de la enfermedad sin medicamentos. En otras situaciones, su médico puede usar medicamentos que actúan sobre el sistema inmunitario para ayudar a estabilizar su función pulmonar u otros medicamentos para ralentizar
el deterioro de los pulmones. La terapia con corticoesteroides es la principal estrategia de manejo para la enfermedad pulmonar intersticial asociada a miositis. Para evitar efectos secundarios no deseados derivados del uso prolongado de esteroides, la mayoría de los pacientes acabarán pasando de los esteroides a medicamentos conocidos como agentes ahorradores de esteroides. Estos medicamentos incluyen: micofenolato de mofetilo, azatioprina, rituximab, ciclofosfamida y/o inmunoglobulina intravenosa (IgIV).
La rehabilitación pulmonar, la oxigenoterapia, dejar de fumar y las vacunas (como la vacuna contra el COVID-19, la vacuna antigripal y la vacuna contra la neumonía) son fundamentales para vivir con la enfermedad pulmonar intersticial asociada a miositis.
El trasplante de pulmón puede ser una opción para algunas personas que padecen enfermedad pulmonar intersticial asociada a miositis. Es importante hacer una evaluación temprana para el trasplante de pulmón, ya que el proceso implica una serie de citas y pruebas para determinar si los pacientes son candidatos adecuados. Puede obtener más información sobre el trasplante de pulmón en pulmonaryfibrosis.org/lungtransplant.
¿Cuál es mi pronóstico?
El pronóstico en la enfermedad pulmonar intersticial asociada a miositis es variable. Algunos casos permanecen estables, mientras que otros pueden tener un deterioro de la función pulmonar con el tiempo. La velocidad de la progresión puede ser lenta o rápidamente progresiva. La progresión de la afección pulmonar puede provocar insuficiencia respiratoria, que es una enfermedad que reduce la esperanza de vida. Nadie puede predecir exactamente cuánto tiempo vivirá con enfermedad pulmonar intersticial asociada a miositis y cada persona es diferente. Es posible que su médico pueda darle información más detallada sobre su pronóstico.
¿Hay terapias experimentales disponibles?
La enfermedad pulmonar intersticial asociada a miositis es un área de investigación emergente. Pueden encontrarse estudios de investigación en PFF Clinical Trial Finder (Buscador de ensayos clínicos de la PFF): trials.pulmonaryfibrosis.org o en clinicaltrials.gov.
¿Necesitas una versión imprimible?
Fuentes
https://www.atsjournals.org/doi/10.1164/rccm.202202-0399ST (Directrices de la ATS 2022)
* Reimpreso con permiso de la American Thoracic Society. Copyright © 2022 American Thoracic Society. Todos los derechos reservados. Cita: Autor(es)/Año/Título/Título de la revista/Volumen/Páginas. American Journal of Respiratory and Critical Care Medicine es una publicación oficial de la American Thoracic Society.
Agradecimientos
La Pulmonary Fibrosis Foundation agradece a los siguientes por su ayuda en la redacción y revisión de esta ficha técnica:
Dra. Amy Hajari Case, FCCP: Piedmont Healthcare Atlanta, Georgia, Director médico en jefe de la PFF